

Amélogenèse imparfaite et dentinogenèse imparfaite : diagnostic et prise en charge
Deux maladies héréditaires rares qui touchent l’émail ou la dentine : comment les reconnaître, les distinguer des affections acquises et les prendre en charge de l’enfance à l’âge adulte.
Des dents jaunes, brunes ou grises, qui s’usent vite et font mal au froid chez un enfant, parfois chez plusieurs membres de la même famille : devant ce tableau, il est tentant de conclure à une fluorose, à des caries multiples ou à un défaut d’hygiène. Il peut pourtant s’agir d’une anomalie génétique de la formation de l’émail (amélogenèse imparfaite) ou de la dentine (dentinogenèse imparfaite). Poser le bon diagnostic change tout : le plan de traitement, le conseil génétique et parfois la recherche d’une maladie générale associée.
Deux maladies, deux tissus
L’émail et la dentine se forment à partir de cellules différentes (améloblastes et odontoblastes) et sous le contrôle de gènes différents. Une mutation qui perturbe l’un ou l’autre de ces processus donne deux entités distinctes, que l’on confond pourtant souvent parce qu’elles changent toutes deux la couleur et la solidité des dents.
| Critère | Amélogenèse imparfaite (AI) | Dentinogenèse imparfaite (DGI) |
|---|---|---|
| Tissu atteint | Émail (dentine et pulpe en principe normales) | Dentine (émail de structure normale mais mal ancré) |
| Gènes principaux | AMELX, ENAM, FAM83H, MMP20, KLK4, WDR72… | DSPP (types II et III) ; COL1A1 et COL1A2 dans l’ostéogenèse imparfaite (type I) |
| Transmission | Autosomique dominante, autosomique récessive ou liée à l’X | Autosomique dominante |
| Aspect clinique | Émail mince, tacheté ou friable, teinte jaune à brune | Dents gris-bleuté à brun ambré, translucides, couronnes bulbeuses |
| Radiographie | Émail mince ou de densité réduite | Constriction cervicale, racines courtes, oblitération pulpaire (types I et II) ou chambres très larges (type III) |
| Risques principaux | Hypersensibilité, usure, caries, retentissement esthétique | Fracture de l’émail, usure rapide de la dentine, abcès sans carie (surtout type III) |
| Maladie générale associée | Rare : formes syndromiques (atteinte rénale, oculaire…) | Ostéogenèse imparfaite (type I) |
Amélogenèse imparfaite : un défaut héréditaire de l’émail
L’amélogenèse imparfaite regroupe des anomalies héréditaires de la formation de l’émail. Elles touchent la denture temporaire comme la denture permanente et, dans les formes isolées, surviennent en dehors de toute maladie générale. Les mutations concernent des gènes qui commandent la sécrétion, la structuration ou la maturation de la matrice de l’émail : AMELX (porté par le chromosome X) code l’amélogénine, ENAM l’énaméline, MMP20 et KLK4 des protéases qui dégradent la matrice, tandis que FAM83H et WDR72 interviennent dans la minéralisation et la maturation. Le phénotype dépend donc de l’étape du processus qui est altérée.
La classification de Witkop (1988) croise le phénotype, le mode de transmission et, aujourd’hui, le gène en cause. En pratique, on retient trois grands phénotypes (le type IV de Witkop associe hypomaturation et hypoplasie avec un taurodontisme).
Hypoplasique
Quantité d’émail insuffisante. Émail mince mais dur, lisse, sillonné ou piqueté, avec souvent des points de contact ouverts. À la radiographie, le contraste émail-dentine est conservé et l’émail est fin.
Hypomaturation
Épaisseur normale mais minéralisation incomplète. Émail opaque, tacheté de blanc, de jaune ou de brun, qui peut s’écailler. À la radiographie, sa densité est proche de celle de la dentine.
Hypocalcifié
Épaisseur normale mais émail très mou, qui se détache vite après l’éruption. Teinte jaune à brun orangé, tartre abondant. À la radiographie, l’émail est moins dense que la dentine.
Les signes associés sont fréquents : béance antérieure, retard d’éruption, résorptions coronaires intra-osseuses, taurodontisme, calcifications pulpaires, hypertrophie gingivale favorisée par la plaque et le tartre, et hypersensibilité parfois sévère. Chez l’adolescent, le retentissement esthétique, psychologique et social est souvent le principal motif de consultation.
Formes syndromiques : l’AI peut s’associer à une atteinte générale, par exemple le syndrome de Jalili (dystrophie des cônes et des bâtonnets, gène CNNM4) ou le syndrome émail-reins (gène FAM20A), avec néphrocalcinose et hypertrophie gingivale. Selon le contexte, un bilan ophtalmologique et rénal est discuté avec le pédiatre ou le généticien.
Dentinogenèse imparfaite : un défaut héréditaire de la dentine
La dentinogenèse imparfaite est une anomalie héréditaire de transmission autosomique dominante. La classification de Shields (1973) distingue trois types :
| Type | Origine | Particularités |
|---|---|---|
| Type I | Associée à l’ostéogenèse imparfaite (gènes du collagène COL1A1 et COL1A2) | Fragilité osseuse, sclérotiques parfois bleutées, atteinte souvent plus nette sur la denture temporaire |
| Type II | Isolée, mutation du gène DSPP | Forme la plus fréquente : dents gris-bleuté ou brun ambré, oblitération pulpaire progressive |
| Type III | Isolée, mutation du gène DSPP (décrite dans l’isolat de Brandywine) | Dents « en coquille » : dentine fine, chambres pulpaires très larges, expositions pulpaires et abcès sans carie |
Les types II et III, comme la dysplasie dentinaire de type II, sont aujourd’hui considérés comme un spectre de maladies liées au gène DSPP, ce qui conduit à proposer des classifications fondées sur la génétique plutôt que sur le seul phénotype.
Penser à la dysplasie dentinaire : dans le type I, les dents ont une teinte normale mais des racines très courtes ou absentes, avec des chambres en croissant et de nombreux abcès sans carie. Dans le type II, la denture temporaire ressemble à celle de la DGI, alors que la denture permanente a une teinte normale avec une chambre pulpaire en « tube de chardon » et des calcifications pulpaires.
Chercher une ostéogenèse imparfaite : toute DGI impose de rechercher des fractures répétées, des sclérotiques bleutées, une surdité ou une hyperlaxité, et d’orienter vers un pédiatre ou un généticien. Chez un patient traité par bisphosphonates, l’équipe médicale doit être consultée avant tout acte chirurgical (extraction, implant).
La démarche diagnostique
Pour l’examen de l’enfant, voir notre guide sur la démarche diagnostique en pédodontie. Pour distinguer l’AI d’une fluorose, relisez notre article sur le fluor et la fluorose.
La prise en charge selon l’âge
Les objectifs sont les mêmes pour l’AI et la DGI : soulager la sensibilité, protéger les dents contre l’usure et les caries, préserver la dimension verticale, restaurer l’esthétique et accompagner le patient jusqu’à une reconstruction durable.
| Stade | Priorités | Solutions possibles |
|---|---|---|
| Denture temporaire | Sensibilité, prévention des caries, préservation de la dimension verticale | Couronnes préformées métalliques sur les molaires, composites ou CVI sur les incisives, fluor, éducation à l’hygiène |
| Denture mixte et permanente jeune | Protéger les premières molaires et les incisives définitives, suivre la croissance | Restaurations adhésives, couronnes préformées sur les premières molaires très atteintes, vernis fluorés, suivi orthodontique si béance |
| Adolescence | Esthétique, confiance en soi, sensibilité | Facettes composites directes, restaurations conservatrices, soutien psychologique si besoin |
| Âge adulte | Reconstruction durable, rétablissement de la dimension verticale | Couronnes ou facettes en céramique, onlays, prothèse sur implants selon la situation osseuse et générale |
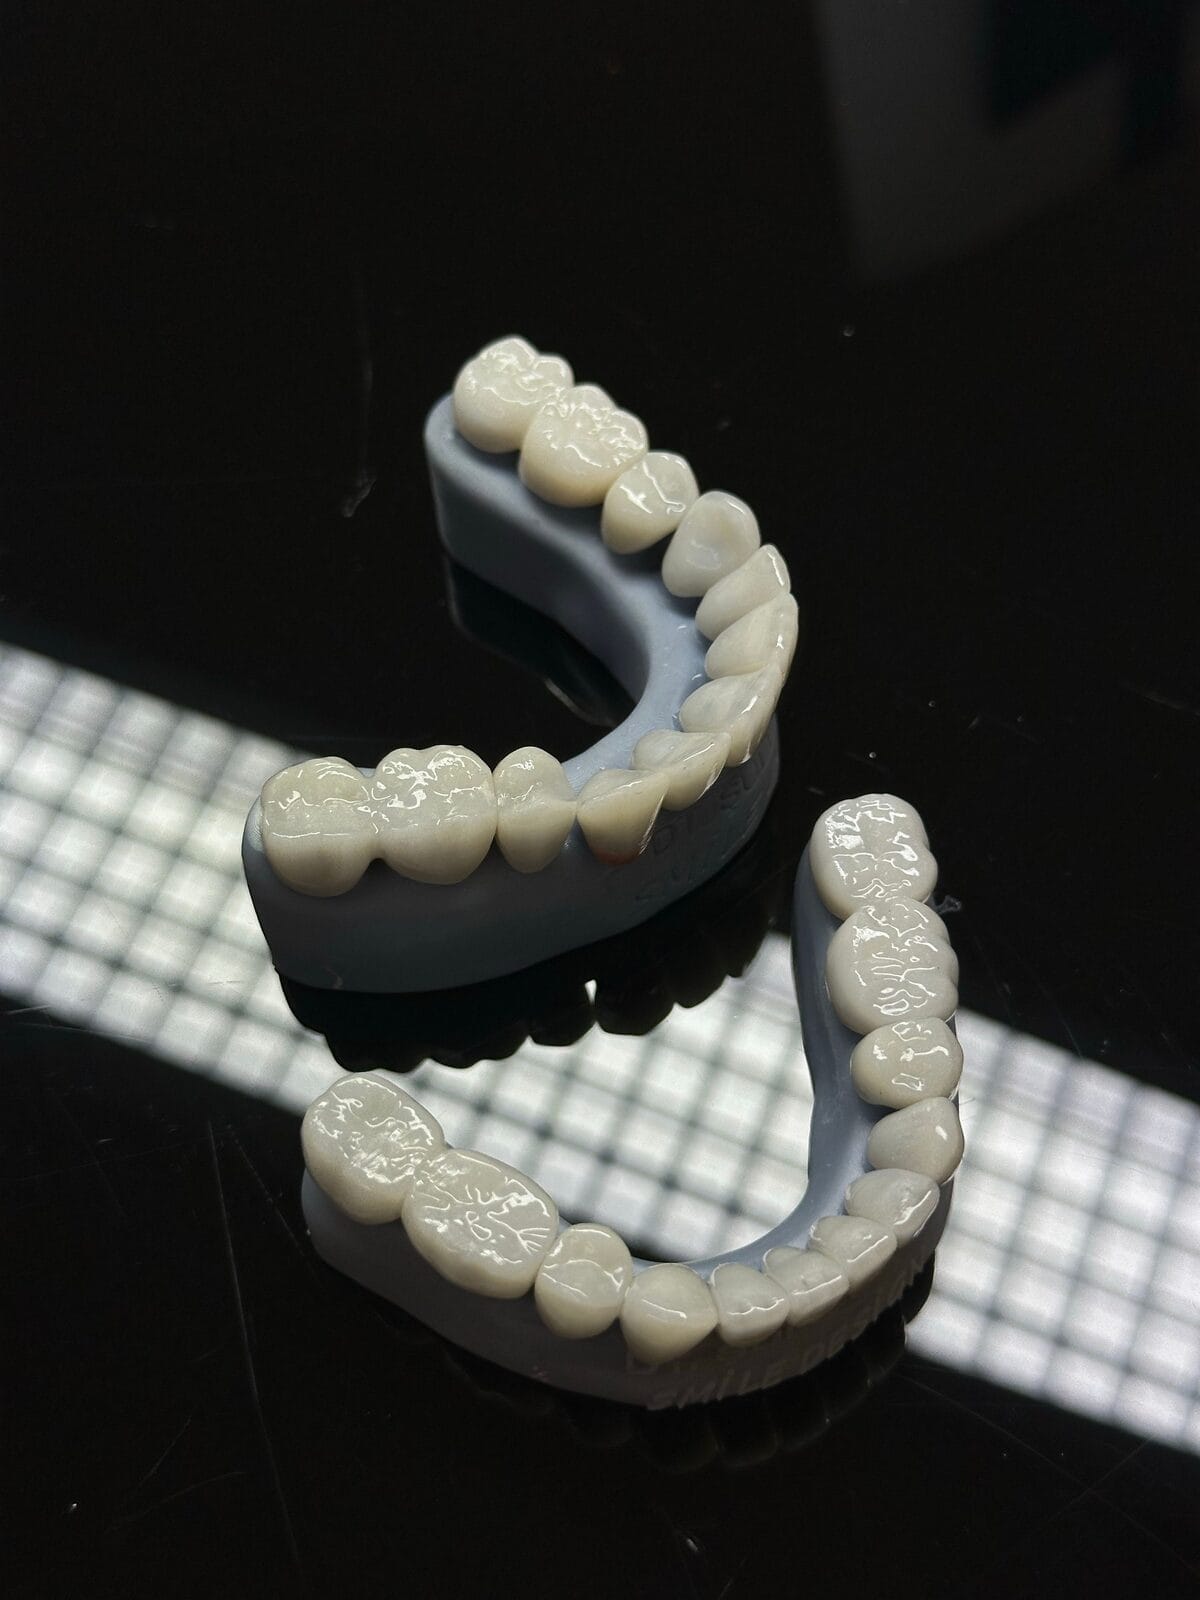
Les couronnes protègent les dents fragiles, mais les restaurations conservatrices restent préférables chez l’enfant.
Collage : sur un émail hypocalcifié ou hypomature, l’adhésion est moins fiable. On privilégie la dentine quand elle est accessible, et certains auteurs recommandent une déprotéinisation de l’émail à l’hypochlorite de sodium avant le mordançage. Sur la dentine de DGI, plusieurs études rapportent une adhésion plus faible : on limite les préparations, on associe rétention mécanique et collage, et on surveille les restaurations de près.
Quelques principes valent pour tous les patients. La prévention est essentielle : brossage doux au dentifrice fluoré, vernis fluorés, limitation des sucres, contrôles tous les 3 à 6 mois. L’hypersensibilité se traite avec les moyens décrits dans notre article sur l’hypersensibilité dentinaire. Dans la DGI, les traitements endodontiques sont souvent difficiles en raison de l’oblitération pulpaire, et les racines courtes imposent des préparations minimales. L’extraction reste un dernier recours.
Pièges fréquents
En résumé
L’amélogenèse imparfaite atteint l’émail, la dentinogenèse imparfaite la dentine. Les deux sont héréditaires, touchent toutes les dents et se distinguent des affections acquises par leur caractère généralisé et familial. Le diagnostic associe examen clinique, radiographies, anamnèse et, idéalement, analyse génétique. La prise en charge est progressive : prévention et protection des dents dès l’enfance, esthétique à l’adolescence, reconstruction durable à l’âge adulte, avec une équipe pluridisciplinaire.
Questions fréquentes
L’amélogenèse imparfaite est-elle héréditaire ?
Oui. Elle se transmet selon un mode autosomique dominant, autosomique récessif ou lié à l’X, selon le gène en cause. Le risque pour les enfants dépend de ce mode de transmission, d’où l’intérêt d’un conseil génétique.
Quelle est la différence entre amélogenèse et dentinogenèse imparfaites ?
L’amélogenèse imparfaite touche l’émail (émail mince, tacheté ou friable), alors que la dentinogenèse imparfaite touche la dentine (dents gris-bleuté ou brun ambré, translucides, à couronnes bulbeuses et racines courtes). La radiographie aide à les distinguer.
Les dents atteintes peuvent-elles être conservées ?
Dans la majorité des cas, oui, grâce à une prise en charge précoce, des restaurations adaptées et un suivi régulier. L’extraction reste un dernier recours, en cas d’infection ou de destruction irréparable.
À quel âge commencer le traitement ?
Dès l’éruption des premières dents en cas de sensibilité, d’usure ou de caries, avec une priorité à la prévention et à la protection des molaires. La reconstruction définitive est généralement réservée à l’âge adulte.
La dentinogenèse imparfaite est-elle liée à des os fragiles ?
Dans le type I, oui : elle s’associe à une ostéogenèse imparfaite. Les types II et III sont isolés. Un bilan général est cependant recommandé devant toute dentinogenèse imparfaite pour écarter une atteinte osseuse.
Références
- Witkop CJ Jr. Amelogenesis imperfecta, dentinogenesis imperfecta and dentin dysplasia revisited: problems in classification. J Oral Pathol. 1988.
- Crawford PJM, Aldred M, Bloch-Zupan A. Amelogenesis imperfecta. Orphanet J Rare Dis. 2007.
- Smith CEL. et al. Amelogenesis imperfecta; genes, proteins, and pathways. Front Physiol. 2017.
- Bloch-Zupan A. et al. Amelogenesis imperfecta: next-generation sequencing sheds light on Witkop’s classification. Front Physiol. 2023.
- Shields ED, Bixler D, El-Kafrawy AM. A proposed classification for heritable human dentine defects with a description of a new entity. Arch Oral Biol. 1973.
- Barron MJ. et al. Hereditary dentine disorders: dentinogenesis imperfecta and dentine dysplasia. Orphanet J Rare Dis. 2008.
- de La Dure-Molla M, Philippe Fournier B, Berdal A. Isolated dentinogenesis imperfecta and dentin dysplasia: revision of the classification. Eur J Hum Genet. 2015.
- Hart PS, Hart TC. Disorders of human dentin. Cells Tissues Organs. 2007.
Contenu à visée pédagogique, qui ne remplace pas l’avis d’un chirurgien-dentiste ou d’un généticien.